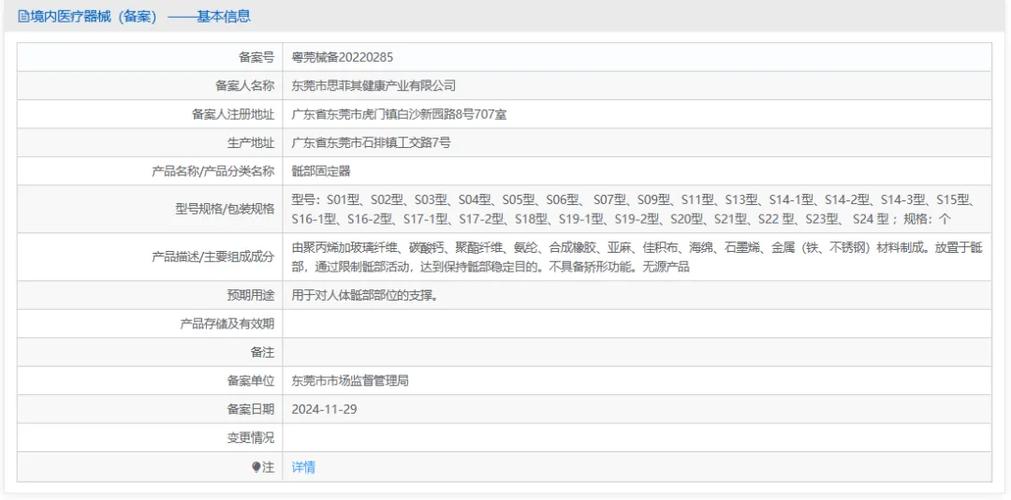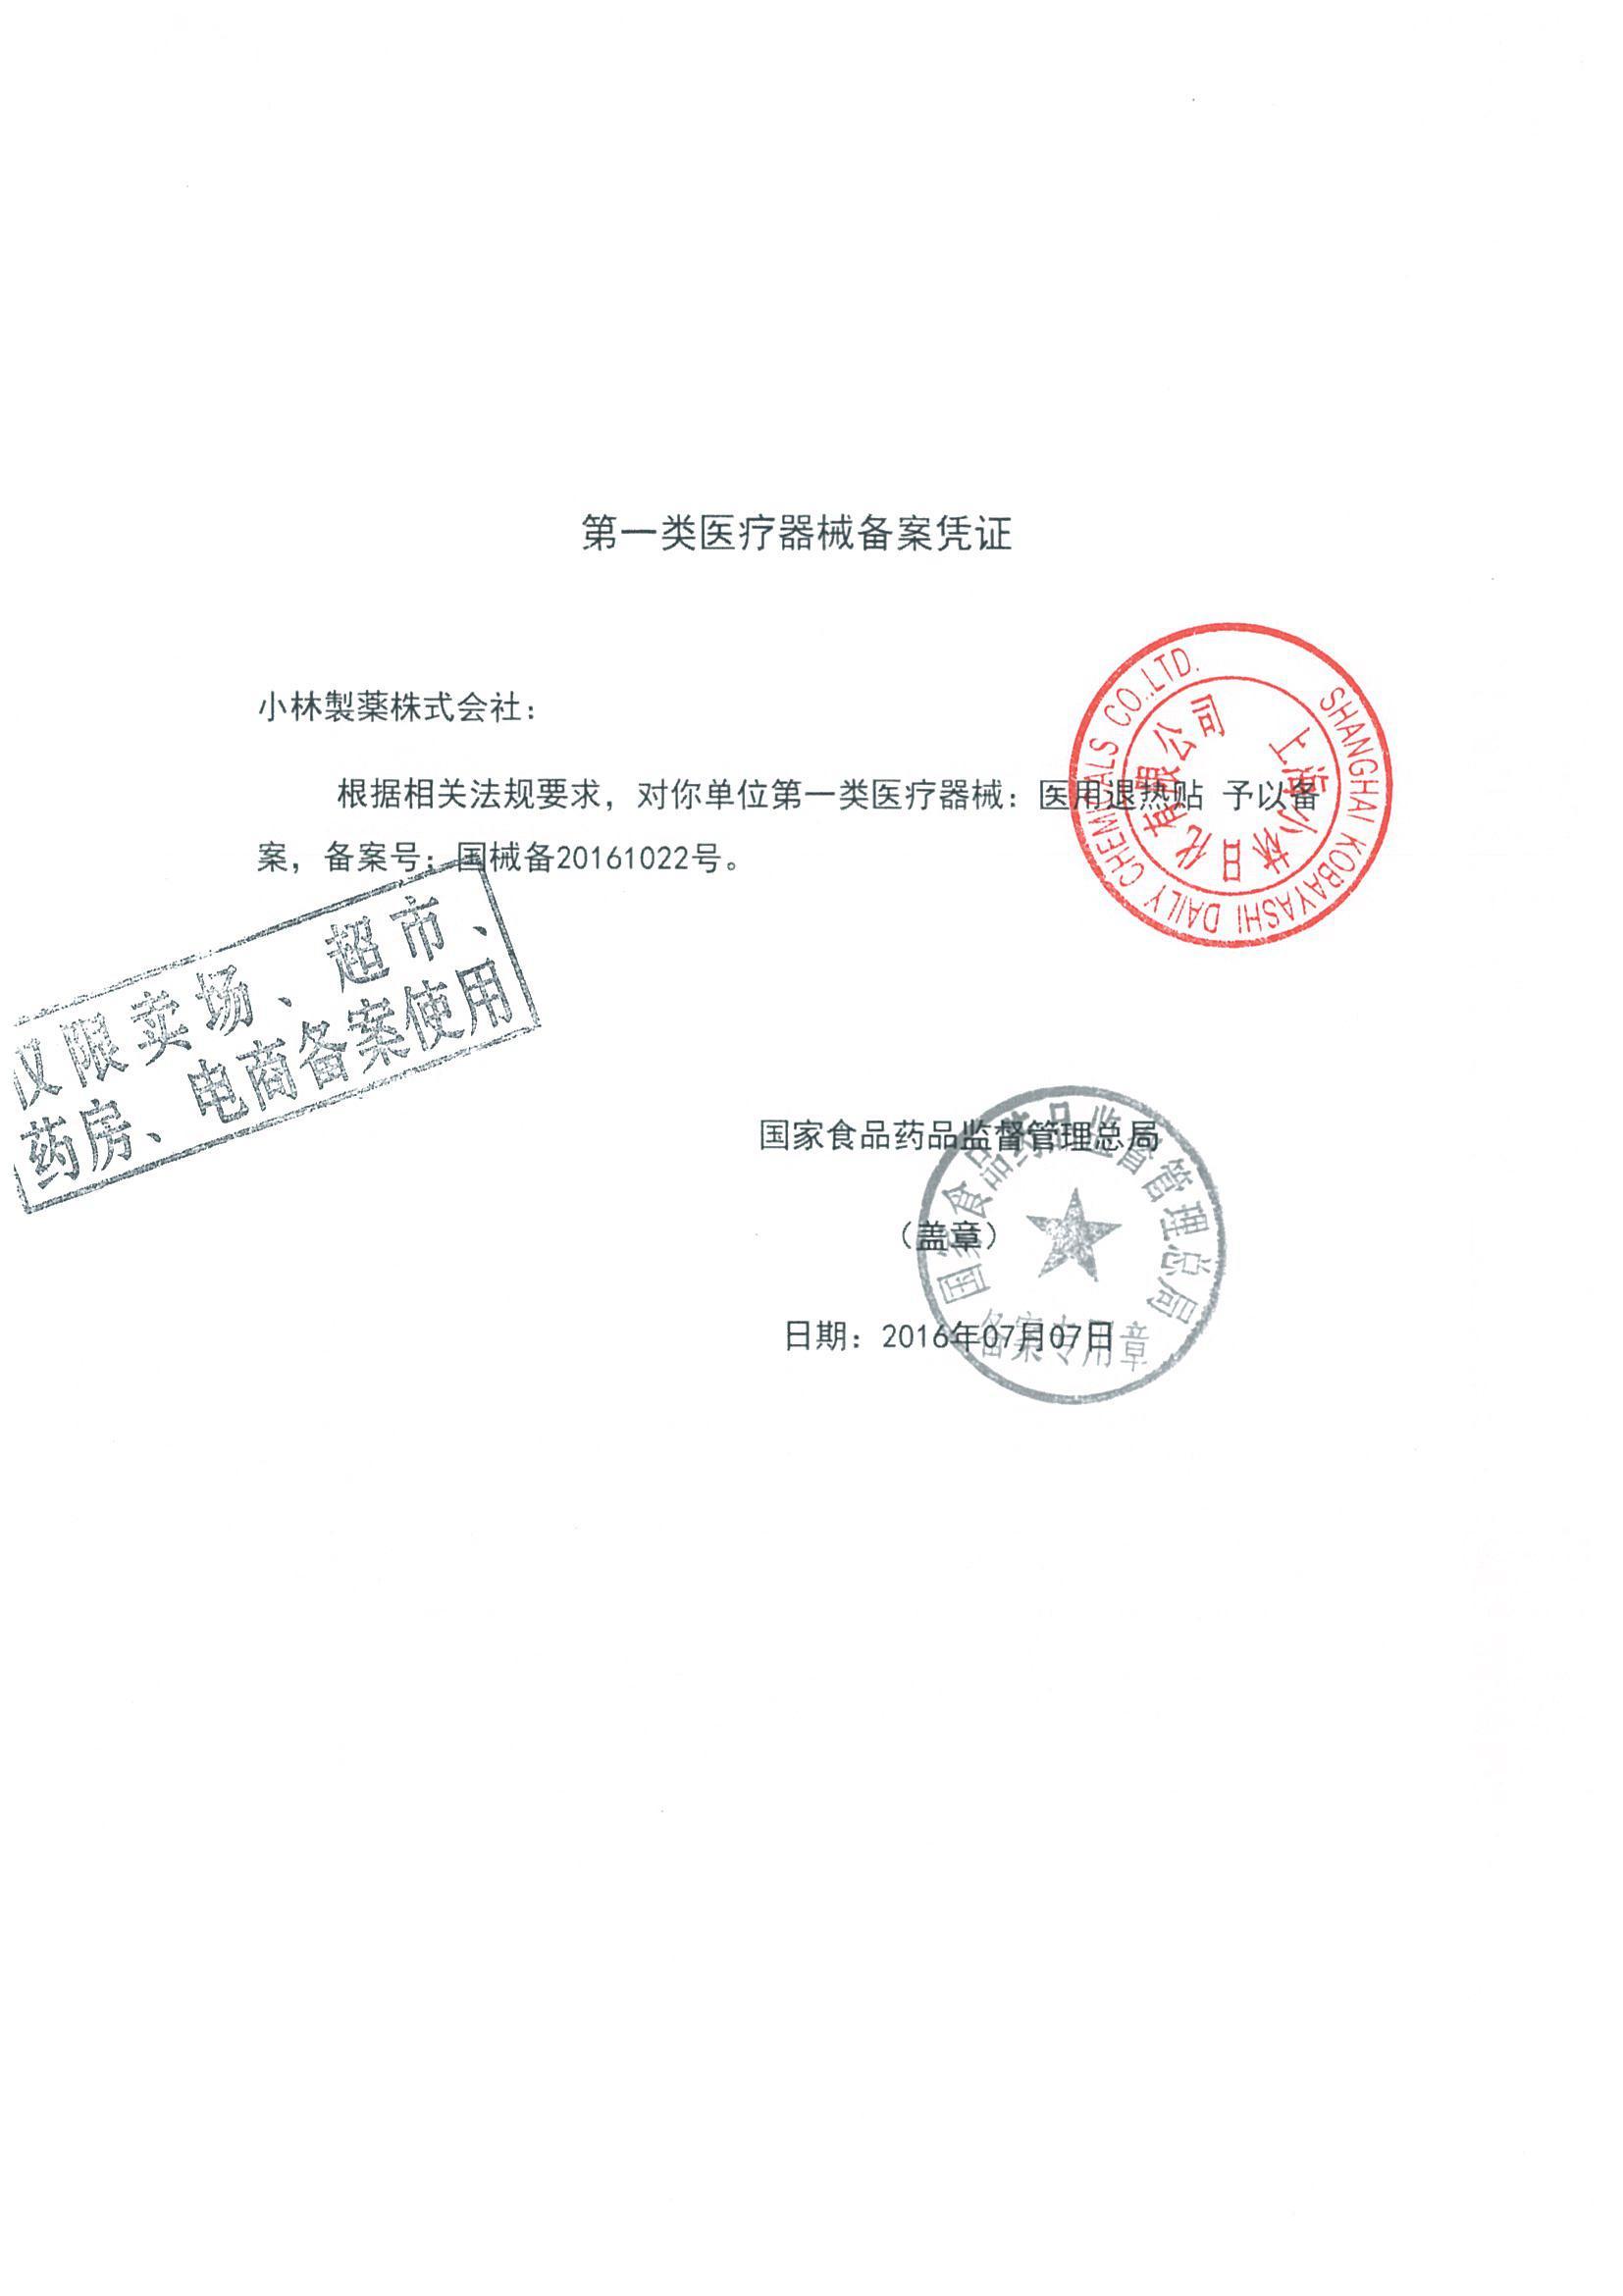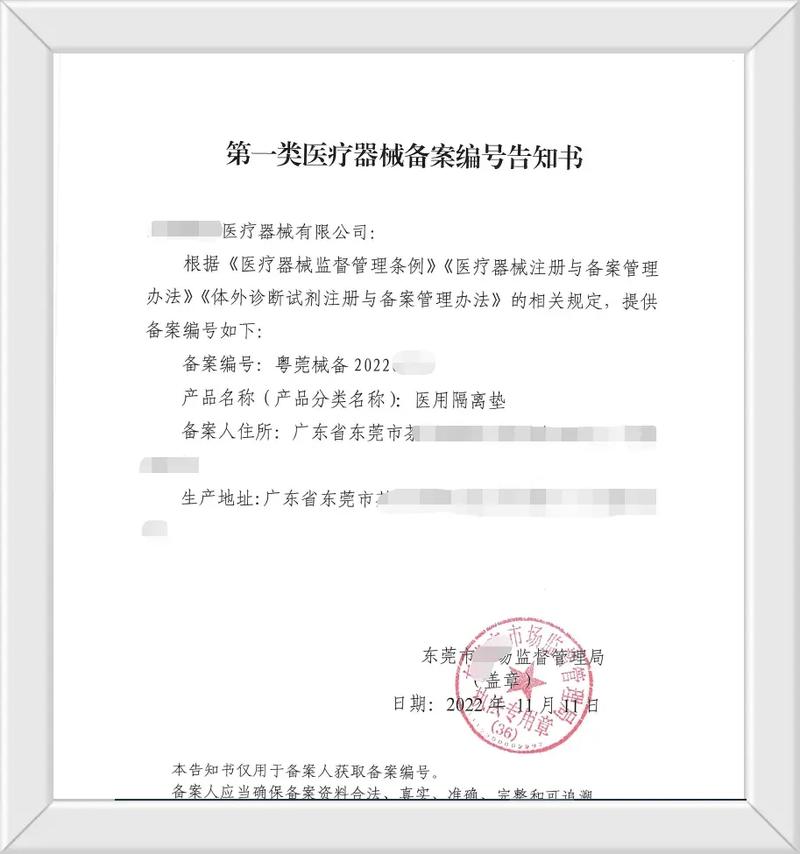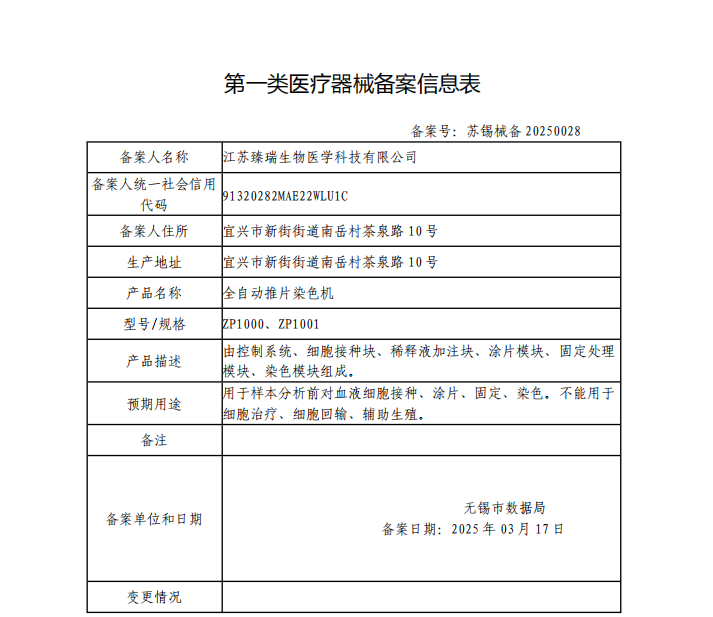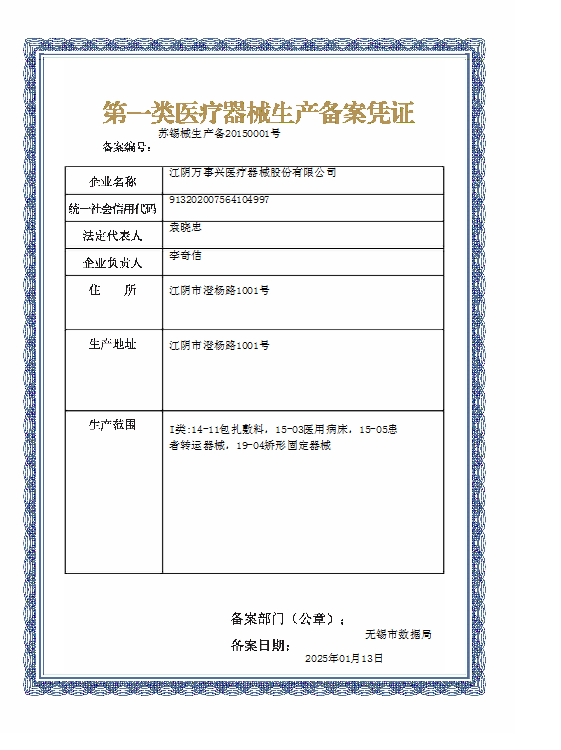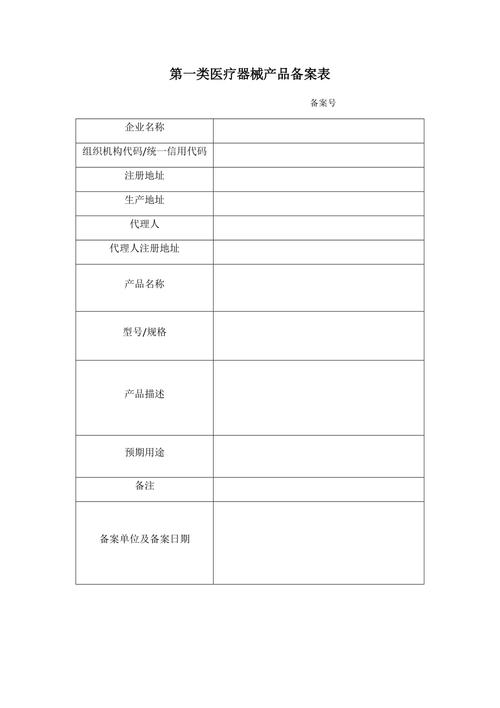
第一类医疗器械产品备案是医疗器械监管体系中的基础环节,也是产品合法上市的第一道门槛。根据《医疗器械监督管理条例》及配套规章,第一类医疗器械实行产品备案管理,备案人需提交《第一类医疗器械产品备案表》及相关资料,取得备案凭证后方可生产、销售。本文围绕第一类医疗器械产品备案表的核心要素、填写要求和常见问题展开梳理,为备案人提供实操参考。
一、第一类医疗器械产品备案表的基本定位
第一类医疗器械是指风险程度低,实行常规管理可以保证安全、有效的医疗器械。常见品种包括医用棉签、医用纱布、创可贴、检查手套、手动病床、医用冰袋、鼻夹等。与第二类、第三类医疗器械不同,第一类医疗器械不进行注册审评,而是通过备案方式完成上市前管理。备案表是备案资料的核心文件,承载了产品名称、分类编码、备案人信息、产品描述、预期用途等关键内容,也是监管部门进行形式审查和事后监督的重要依据。
从法律效力上看,备案凭证并非行政许可,而是对备案人提交资料的存档与公示。备案人应当对备案资料的真实性、准确性、完整性和可追溯性负责。如果备案资料存在虚假记载、误导性陈述或重大遗漏,备案人将承担相应法律责任,甚至面临行政处罚和信用惩戒。
二、备案表的核心栏目与填写要点
(一)备案人信息
备案人应当填写企业名称、统一社会信用代码、住所、生产地址、联系方式等。需要注意的是,备案人可以是生产企业,也可以是委托生产企业。如果采用委托生产模式,备案人应当提交受托生产企业的资质证明、委托生产协议等资料,确保生产环节合规。生产地址应当与实际生产场所一致,跨区变更生产地址的,应及时办理备案变更。若备案人营业执照记载的住所与生产地址分属不同辖区,应按要求向相应药品监督管理部门提交备案。
(二)产品名称
产品名称应当符合《医疗器械通用名称命名规则》要求,采用“特征词+核心词”的结构,避免使用商品名、商标名或夸大性词汇。例如,“医用棉签”属于规范命名,“超强杀菌棉签”则不符合要求。对于同类产品,命名应当保持一致性,不得随意变更核心词。若产品名称中包含“医用”“一次性”等字样,应确保产品预期用途和属性与之匹配,避免误导使用者。
(三)产品分类编码
第一类医疗器械产品备案需填写分类编码。分类编码依据《医疗器械分类目录》确定,通常为6位数字或“子目录+产品类别”组合。备案人应当准确选择产品所属的子目录和产品类别,必要时可参考分类界定文件或向监管部门咨询。分类编码选择错误的,可能导致备案被退回,甚至影响后续监管。对于分类目录中未收载的产品,备案人应当按照分类界定程序申请界定,不宜直接按第一类备案。
(四)产品描述
产品描述应简明、客观,包括产品的结构组成、原材料、性状、规格型号、包装方式等。例如,医用纱布的描述可写为“由脱脂棉纱布经裁剪、折叠制成,非无菌提供,一次性使用”。产品描述中不得出现治疗疾病、诊断功能等超出第一类医疗器械范畴的表述。若产品含有药物成分、生物活性成分或具有药理作用,一般不属于第一类医疗器械,应按相应类别申报。
(五)预期用途
预期用途应严格按照分类目录和产品特性填写,限于第一类医疗器械允许的范围。例如,医用冰袋的预期用途可写为“用于物理降温,缓解局部疼痛”。不得宣称杀菌、治疗、治愈、修复等医疗功效。预期用途表述应清晰、具体,避免使用“辅助治疗”“康复保健”等模糊用语。若产品实际用途超出第一类范畴,应重新评估管理类别。
(六)产品技术要求
第一类医疗器械备案通常需提交产品技术要求。技术要求应包含产品性能指标、检验方法、术语和定义等,性能指标应可量化、可验证。例如,医用棉签的技术要求可包括外观、长度、棉头饱满度、无菌或非无菌等指标。备案人应当依据国家标准、行业标准或自行制定的标准编写技术要求,并确保其不低于强制性标准要求。对于有现行有效的国家标准、行业标准的产品,应直接引用或采用。
(七)备案资料清单
除备案表外,通常还需提交营业执照复印件、产品技术要求、产品检验报告、产品说明书及标签样稿、生产制造信息、备案人自我承诺书等。产品检验报告可以是备案人自检报告,也可以委托有资质的检验机构出具。检验报告应覆盖技术要求中的全部性能指标。说明书和标签应符合《医疗器械说明书和标签管理规定》,标注备案号、备案人名称、生产地址、产品名称、型号规格、预期用途、注意事项等信息。
三、常见问题与合规建议
实务中,第一类医疗器械备案常见问题集中在以下几个方面:
一是产品分类不准。部分备案人将本应属于第二类管理的产品按第一类备案,例如将具有抗菌作用的敷料、含药凝胶等申报为第一类。这类产品可能含有药物成分或声称特殊功能,风险程度较高,不属于第一类范畴。建议备案前对照《医疗器械分类目录》和分类界定文件逐一核对,必要时申请分类界定。
二是预期用途夸大。有的备案人在说明书中使用“消炎”“止痛”“促进愈合”等医疗术语,超出第一类医疗器械的允许范围。这类表述容易引发监管关注,甚至被认定为虚假宣传。备案人应坚持科学、严谨的表述原则,避免使用绝对化、疗效化语言。
三是资料一致性不足。备案表、技术要求、检验报告、说明书之间的产品名称、型号规格、预期用途等信息应保持一致。若各文件之间互相矛盾,监管部门可能要求补正,影响备案进度。
四是变更管理不到位。已备案产品发生名称、生产地址、技术要求等变更时,备案人应及时办理变更备案。未按规定变更的,可能被责令改正并处以罚款。
五是质量管理体系缺失。备案制并非“无门槛”,备案人仍需建立与产品相适应的质量管理体系,确保产品持续符合技术要求。监管部门会通过备案后监督检查、抽检等方式进行事中事后监管。备案人应保留原材料采购、生产、检验、销售等记录,实现全流程可追溯。
四、
第一类医疗器械产品备案表看似简单,实则涉及产品分类、技术要求、说明书标签、质量管理等多个维度。备案人应当以风险管理和合规经营为导向,准确理解法规要求,规范填写备案资料,确保产品合法、安全、有效地进入市场。随着医疗器械监管法治化、规范化程度不断提高,备案人只有持续完善内部合规体系,才能在守法经营的基础上实现稳健发展。