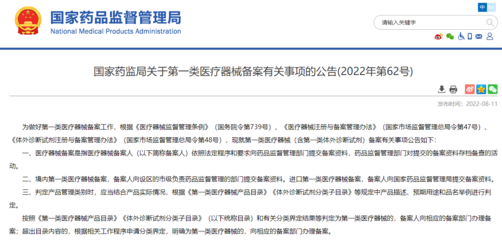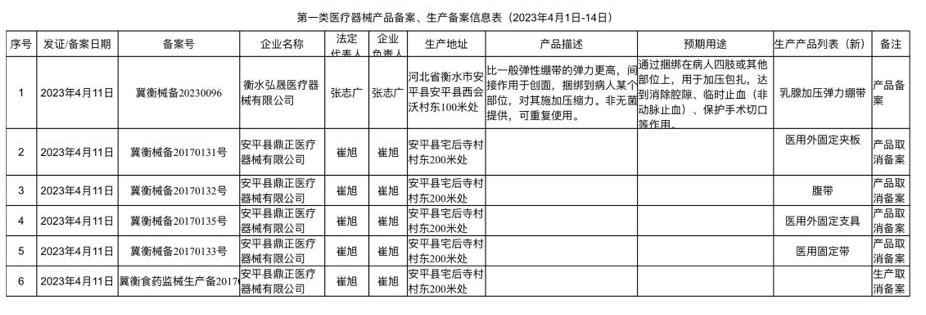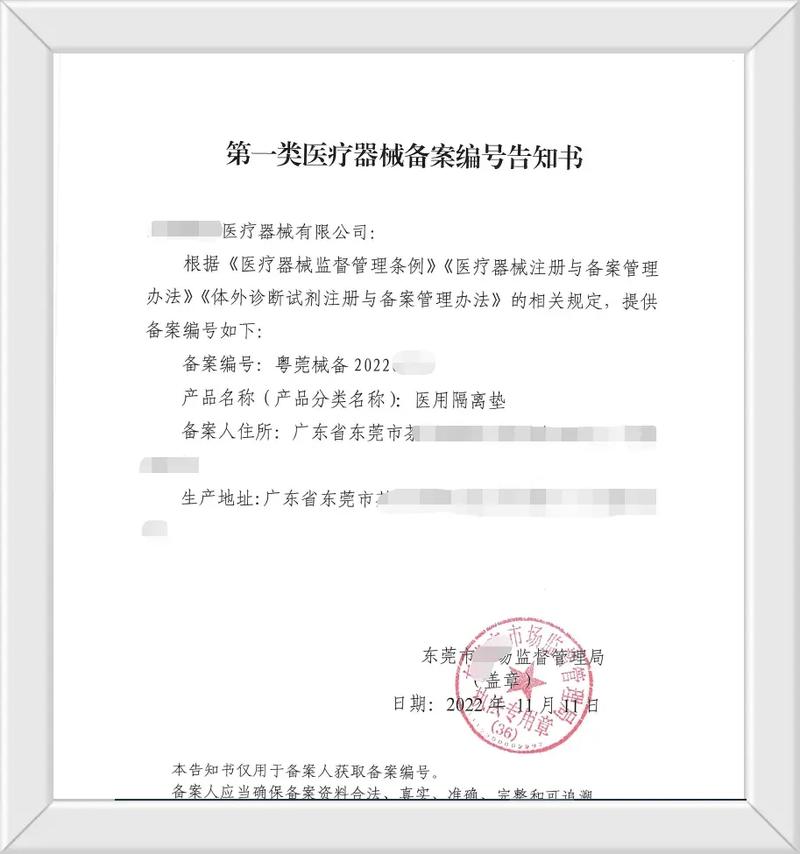
第一类医疗器械是风险程度最低的医疗器械,实行产品备案和生产备案管理。根据《医疗器械监督管理条例》及《医疗器械注册与备案管理办法》,第一类医疗器械产品备案和生产备案的基本要求如下:
一、产品备案要求
- 备案主体:医疗器械生产企业或者进口医疗器械的境外生产企业由其在中国境内设立的代表机构或者指定代理人均可办理第一类医疗器械产品备案。
- 备案资料:应当提交产品备案表、安全风险分析报告、产品技术要求、产品检验报告、临床评价资料(如适用)、产品说明书及最小销售单元标签样稿、生产制造信息、证明性文件等。
- 备案程序:备案人向所在地设区的市级食品药品监督管理部门提交备案资料,符合要求的予以备案,并发放第一类医疗器械备案凭证。
- 备案变更:已备案的产品发生变化的,应当向原备案部门办理变更备案。
二、生产备案要求
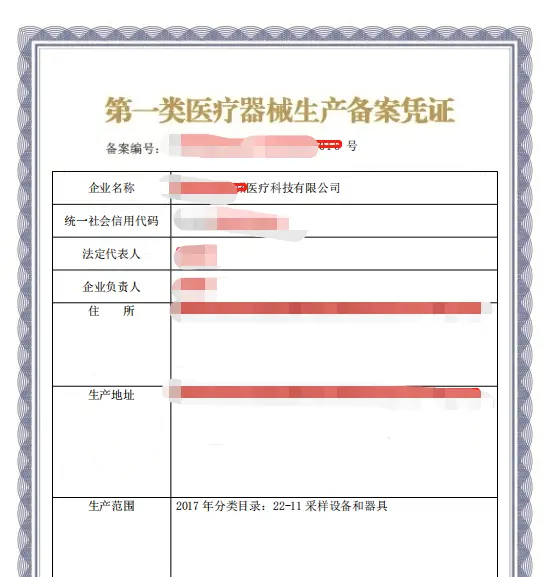
- 备案主体:从事第一类医疗器械生产的应当向所在地设区的市级食品药品监督管理部门办理生产备案。
- 备案条件:应当具有与生产的产品相适应的生产场地、环境条件、生产设备以及专业技术人员;具有对生产的医疗器械进行质量检验的机构或者专职检验人员以及检验设备;具有保证医疗器械安全有效的质量管理体系文件等。
- 备案资料:应当提交第一类医疗器械生产备案表、所生产产品的医疗器械备案凭证、营业执照复印件、法定代表人或者负责人身份证明、生产场地及环境条件说明、生产设备及检验仪器清单、质量管理体系文件等。
- 备案程序:备案人提交备案资料,符合要求的予以备案,并发放第一类医疗器械生产备案凭证。
三、注意事项
- 备案人应当对备案资料的真实性负责。
- 第一类医疗器械备案凭证有效期为长期,但备案人应当每年向所在地监管部门提交年度报告。
- 未按规定备案的,不得生产、经营、使用第一类医疗器械。
- 备案后监管部门将进行监督检查,发现不符合要求的将依法处理。