第一类医疗器械是医疗器械分类管理中风险最低的类别,实行产品备案管理,而非注册审批。对于很多初次进入医疗器械行业的企业来说,弄清“第一类医疗器械产品备案”到底要做什么、技术要求怎么编写、备案后有哪些合规义务,是绕不开的第一步。
一、什么是第一类医疗器械?
根据《医疗器械监督管理条例》,国家对医疗器械按照风险程度实行分类管理。第一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械。常见的第一类医疗器械包括:医用棉签、纱布绷带、创可贴、手动病床、医用冰袋、检查手套(非无菌)、部分体外诊断试剂用的样本采集器等等。
需要特别注意的是,分类目录是动态调整的。同一个产品,如果预期用途、结构组成或使用方式发生变化,可能被上调类别。因此,备案前必须对照最新版《医疗器械分类目录》确认产品管理类别,必要时可以申请分类界定。
二、第一类医疗器械产品备案的依据
第一类医疗器械产品备案的核心法规依据主要包括:
- 《医疗器械监督管理条例》(国务院令第739号)
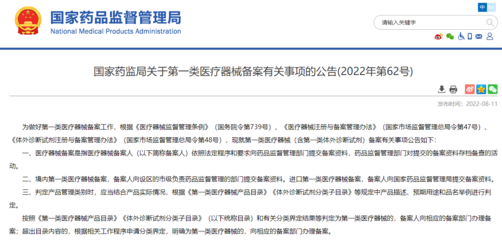
- 《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号)
- 《医疗器械分类规则》及相关分类目录
- 国家药监局发布的第一类医疗器械备案相关通告和指导原则
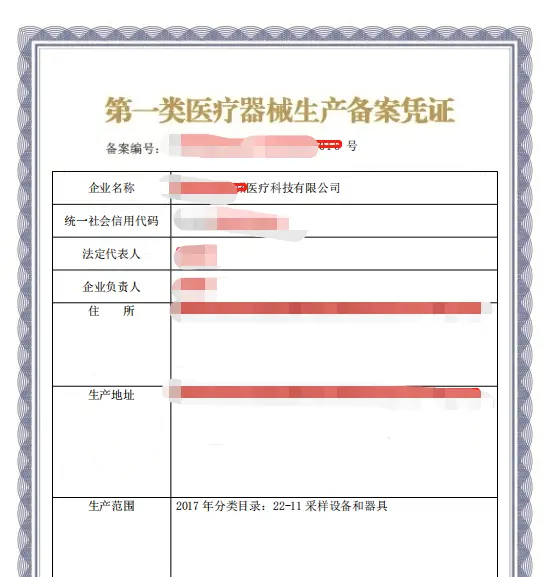
与第二类、第三类医疗器械需要经过注册审评审批不同,第一类医疗器械备案由备案人向所在地设区的市级药品监督管理部门提交备案资料,符合形式要求的即予以备案,发放备案凭证。备案本质上是告知性备案,但并不意味着可以随意申报——备案资料的真实性、完整性由备案人自行负责。
三、第一类医疗器械产品备案需要提交什么材料?
一般来说,第一类医疗器械产品备案需要提交以下资料:
- 备案表:按规定的格式填写产品名称、型号规格、预期用途等基本信息。
- 产品技术要求:这是备案资料的核心技术文件。
- 产品检验报告:备案人可自行检验或委托有资质的检验机构出具检验报告,证明产品符合备案的产品技术要求。
- 临床评价资料:第一类医疗器械通常可通过列入免于临床评价目录的方式免于提交临床评价资料,或通过同品种比对路径完成评价。
- 产品说明书及标签样稿:应符合相关法规和标准的要求,内容应与备案信息一致。
- 生产制造信息:概述生产工艺流程、关键工艺控制点等。
- 营业执照副本复印件:备案人主体资格证明。
- 委托生产情形下的相关文件:如委托生产合同和质量协议等。
- 自我保证声明:备案人对备案资料真实性、产品安全有效性的承诺。
不同地区药监部门可能在此基础上要求补充材料,具体以当地政务服务指南为准。
四、第一类医疗器械技术要求怎么编写?
产品技术要求是备案资料中技术含量最高、也最容易被退回补正的文件。它不仅是产品检验的依据,也是备案后市场监管抽查的重要参照。
第一类医疗器械产品技术要求通常应包含以下内容:
- 产品名称:应与备案表、分类目录中的规范名称一致。
- 型号规格及其划分说明:明确申报范围内所有型号规格的划分依据。
- 结构组成:描述产品的组成部件、材料等。
- 性能指标:这是核心部分,需要逐项列出可量化、可检验的性能要求,如尺寸、外观、拉伸强度、无菌(如适用)、环氧乙烷残留量(如适用)等。
- 检验方法:每一项性能指标应有对应的、可操作的检验方法。
- 术语定义:有必要时对专用术语进行解释。
- 引用标准:列出产品适用的国家标准、行业标准。
编写时要注意几条原则:第一,性能指标必须可检验、可复现,不能只做定性描述;第二,引用的标准必须是现行有效的;第三,如有强制性标准,各项指标不得低于标准要求;第四,技术要求中的内容应与说明书、检验报告相互对应,不能出现矛盾。
对于很多企业而言,最困难的是“写什么指标、写到什么程度”。一个实用的思路是:先找到同类产品的国家标准或行业标准,同时参考市场上已备案同类产品的技术要求公开信息,再结合自己产品的实际设计 F003 确定合理指标。切忌照搬其他产品的技术要求而不做适用性分析,这在实际操作和后续监管中都可能带来风险。
五、备案后的合规要求
拿到第一类医疗器械备案凭证并不意味着万事大吉。备案后的合规义务同样重要:
- 备案信息发生变化时,如产品名称、型号规格、预期用途、生产地址等发生变更,应及时办理备案变更。
- 每年应在规定时间内向药监部门提交上一年度的备案产品管理报告。
- 生产活动必须符合医疗器械生产质量管理规范的要求,即使是第一类医疗器械,也需要建立相应的质量管理体系。
- 应当建立产品销售记录,保证产品可追溯。
- 发现产品存在缺陷或安全风险的,应主动开展召回并报告。
如果第一类医疗器械在产品上市后被发现实际风险高于第一类,可能被要求按照更高类别重新注册,企业需要提前关注产品风险信号和法规调整。
六、自行办理还是委托专业机构?
第一类医疗器械备案整体门槛不高,不少企业具备自行办理的能力。但以下情况往往更适合委托专业机构或经验丰富的顾问协助:产品分类归属不确定、技术要求编写困难、产品涉及多个型号规格的合并申报、或者需要同时满足多个地区的备案差异要求。选择服务方时,应重点考察其是否熟悉最新法规、是否能真正从技术角度帮助理清产品、而不是简单套模板。
第一类医疗器械产品备案不是一件“交材料就完事”的事情。它既需要对法规有准确的理解,也需要在产品技术要求编写上把好技术关。把备案的基础工作做扎实,后续的生产、销售和监管应对才能顺畅。