一、医疗器械分类管理的制度背景
我国对医疗器械实行严格的分类管理制度,按照风险程度由低到高,将医疗器械分为第一类、第二类和第三类。这一分类框架既是监管的起点,也是企业产品注册、生产运营和市场监管的基础依据。从监管层面理解第一类医疗器械,不能仅把它看作“门槛最低”的类别,而应看到其背后的一套风险收益权衡逻辑:产品风险越低,监管方式越强调企业主体责任与备案后监督;风险越高,则行政审查和许可控制越严格。
二、第一类医疗器械的界定标准
根据《医疗器械监督管理条例》和《医疗器械分类规则》,第一类医疗器械是指风险程度低,实行常规管理即可保证安全、有效的医疗器械。其核心判断维度通常包括:预期用途、接触人体部位与时间、是否侵入、是否含药、是否用于生命支持或重症监护等。
典型的第一类医疗器械包括:医用棉签、纱布绷带、检查手套、手动病床、医用冰袋、普通诊察器械中的部分品类等。这些产品的共同特点是:不直接支撑生命、不长期植入体内、作用机制相对简单、使用风险可控。因此,监管上对其采取备案管理而非注册许可管理。
三、第一类医疗器械的监管要求
1. 产品备案
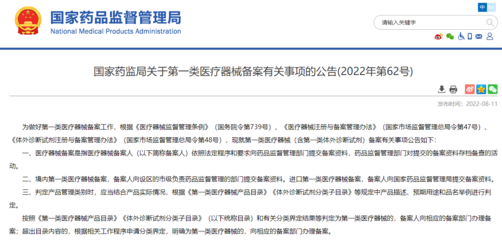
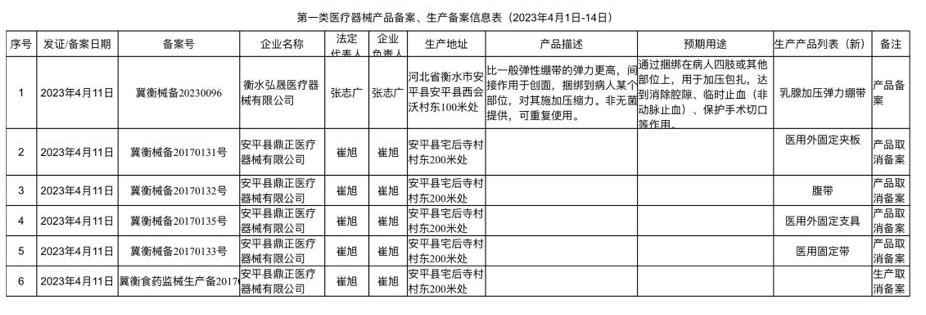
第一类医疗器械实行产品备案管理。备案人应当向所在地设区的市级药品监督管理部门提交备案资料,包括产品风险分析资料、产品技术要求、检验报告、临床评价资料(如适用)、说明书和标签样稿等。备案不是行政许可,但并不意味着“无监管”——备案资料必须真实、完整、可追溯,监管部门有权对备案资料进行审查,并在必要时开展现场核查。
2. 生产备案
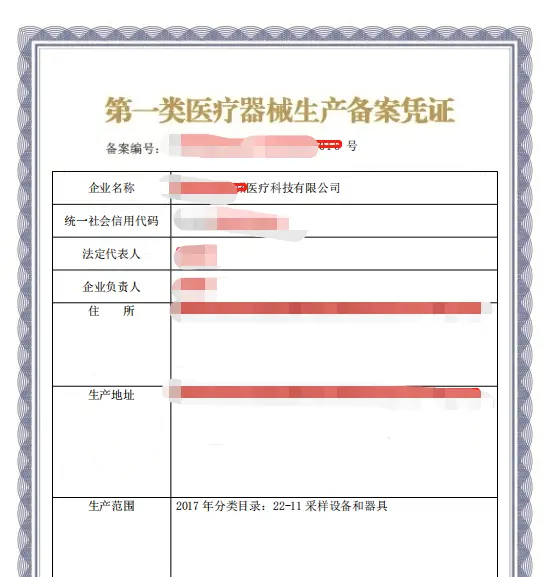
从事第一类医疗器械生产的,应当向所在地设区的市级药品监督管理部门办理生产备案。生产企业需要具备与所生产产品相适应的生产条件、质量管理制度和专业人员。生产备案同样是事后监管的重要抓手,若企业不再符合备案条件,监管部门可以责令整改直至取消备案。
3. 经营与使用环节
第一类医疗器械的经营通常不需要办理经营许可或备案(部分特殊情形除外),但经营企业仍须遵守《医疗器械监督管理条例》关于进货查验、销售记录、运输贮存等通用要求。使用单位(如医疗机构)也应当从合法渠道采购,并按照规定进行验收、贮存和维护。
4. 上市后监管
第一类医疗器械上市后并非“放任不管”。监管部门通过不良事件监测、投诉举报、飞行检查、抽检等方式实施监督。若发现产品存在质量问题或安全隐患,可以采取责令召回、暂停生产销售、行政处罚等措施。监管部门对第一类医疗器械“高类低批”“非医疗器械冒充医疗器械”等问题保持高压态势,备案后核查的力度也在不断加强。
四、监管实践中的常见问题
第一类医疗器械监管实践中,容易出现以下几类问题:
- 分类界定偏差:企业误将本应属于第二类甚至第三类的产品按第一类备案,例如某些具有药理作用或侵入性较强的产品。
- 备案资料不实:产品技术要求与实际产品不一致,检验报告不覆盖全部性能指标。
- 生产条件不达标:部分企业备案后放松质量管理,生产环境、过程控制不符合要求。
- 标签说明书不规范:夸大适用范围、遗漏禁忌症或警示信息。
- 网络销售乱象:个别商家将普通商品宣称为第一类医疗器械,误导消费者。
五、企业合规建议
对于拟进入第一类医疗器械领域的企业,建议重点关注以下合规要点:
- 准确分类:对照《医疗器械分类目录》和分类规则,必要时申请分类界定,避免“高类低备”。
- 做实备案:产品技术要求应可执行、可检验,检验报告应真实有效,临床评价资料应符合豁免或评价路径要求,说明书标签应符合规定。
- 保持生产质量体系:即使只做备案,也应按GMP要求建立并运行质量管理体系,确保持续合规。
- 建立上市后监测机制:主动收集不良事件信息,按规定报告,并配合监管部门监督检查。
- 关注法规动态:分类目录、豁免目录、备案工作要求等会动态调整,企业应及时跟进。
六、
第一类医疗器械是我国医疗器械分类管理体系的起点,其监管逻辑是“低风险、宽准入、严监管、重责任”。备案制降低了准入门槛,但没有降低安全底线。对监管部门而言,分类管理是风险治理的工具;对企业而言,备案合规是产品上市的起点,也是全生命周期质量管理的开端。只有准确理解第一类医疗器械的监管定位,企业才能在合规轨道上实现稳健发展。