国家药品监督管理局发布了《第一类医疗器械产品备案公告(第3680号)》,对第一类医疗器械的产品备案工作提出了新的要求与指导。本文将围绕该公告的核心内容,从背景意义、核心要点以及企业应对策略三个方面进行详细解读,帮助相关企业准确把握政策方向,顺利完成备案工作。
一、公告背景与意义
第一类医疗器械是指风险程度低,实行常规管理即可保证其安全有效的医疗器械。根据《医疗器械监督管理条例》,第一类医疗器械实行产品备案管理,而非注册管理。此次第3680号公告的发布,旨在进一步规范第一类医疗器械产品备案工作,统一备案审查标准,提升备案效率与透明度,保障公众用械安全。
该公告的出台,体现了监管部门对医疗器械全生命周期管理的重视,同时也对企业的合规能力提出了更高要求。
二、公告核心要点解读
- 备案主体与产品范围
公告明确,第一类医疗器械产品备案由境内申请人(企业或研制机构)向所在地设区的市级药品监督管理部门提交。产品范围涵盖《第一类医疗器械产品目录》中列明的品种,以及符合第一类医疗器械定义的新产品。
- 备案资料要求
根据公告,备案人需提交以下主要资料:
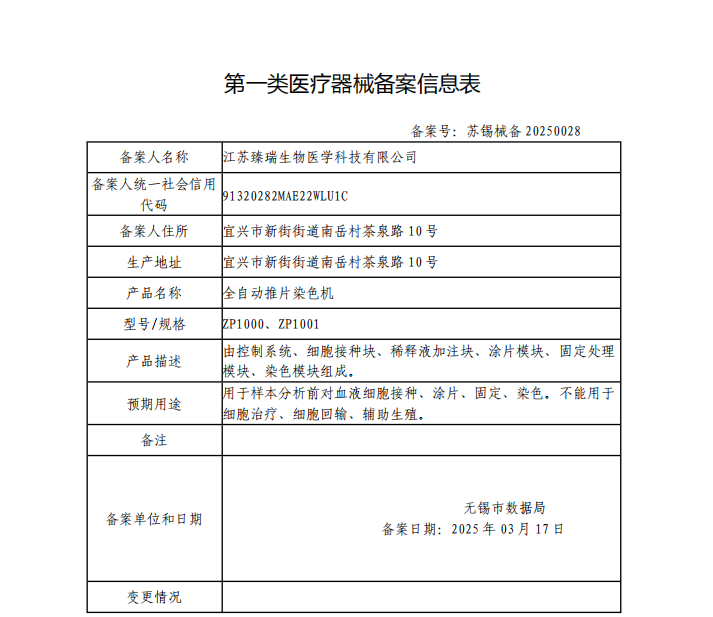
- 第一类医疗器械备案表;
- 产品技术要求;
- 产品检验报告(可自检或委托检验);
- 产品说明书及标签样稿;
- 生产制造信息;
- 营业执照或法人资格证明;
- 符合性声明等。
值得注意的是,公告强调产品技术要求应参照《医疗器械产品技术要求编写指导原则》编制,并明确性能指标及检验方法。
- 备案流程与时限
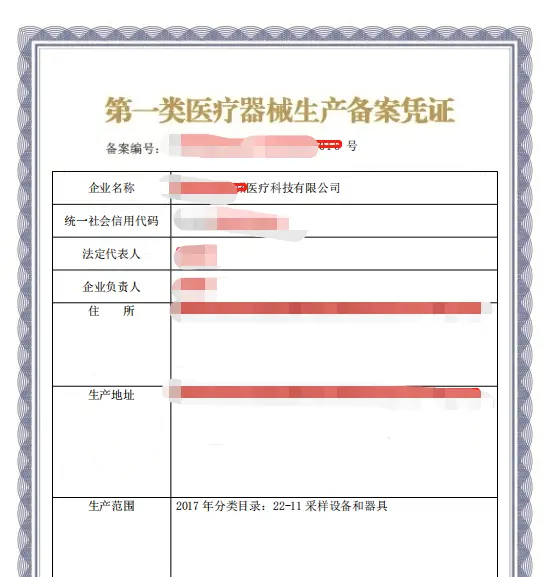
备案流程包括:提交资料、形式审查、备案凭证发放。公告要求监管部门在收到备案资料后,对资料进行形式审查;符合要求的,当场或在一定期限内发放备案凭证。备案信息将在药品监督管理部门网站公开。
- 变更与取消备案
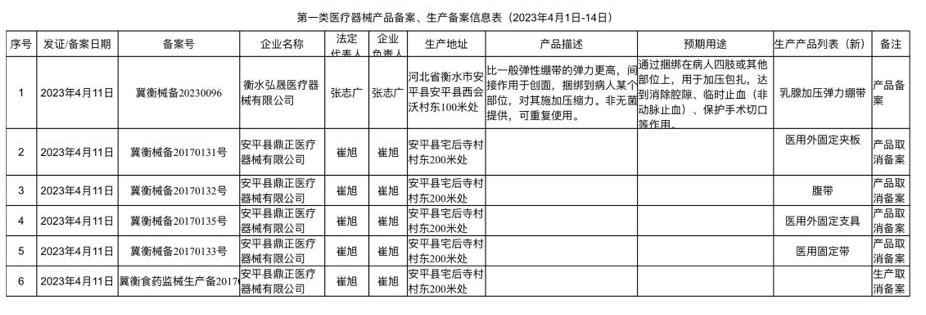
公告还规定,已备案产品发生名称、型号、规格、技术要求等变化的,应当办理变更备案;产品不再生产的,应当取消备案。公告明确,对于不符合第一类医疗器械定义或提供虚假资料的,监管部门将取消备案并向社会公告。
三、企业应对建议
- 严格对照目录与定义
企业在备案前,需确保产品属于第一类医疗器械范围,避免高类低报或错报。建议参考最新版《第一类医疗器械产品目录》及分类界定文件。
- 规范编制备案资料
产品技术要求是备案审查的重点。企业应按照指导原则,科学设定性能指标,确保检验方法可操作、可重复。检验报告应覆盖技术要求中的全部性能指标。
- 建立健全质量管理体系
虽然第一类医疗器械备案不要求进行注册体系核查,但企业仍需按照《医疗器械生产质量管理规范》建立并保持质量管理体系,确保产品持续合规。
- 关注公告动态与地方差异
各省级药品监督管理部门可能根据第3680号公告制定实施细则。企业应密切关注所在地监管部门的具体要求,及时调整备案策略。
- 及时办理变更与取消
产品信息发生变化或停止生产时,企业应主动办理变更或取消备案,避免因未及时更新导致的法律风险。
四、
第一类医疗器械产品备案公告(第3680号)的发布,标志着我国第一类医疗器械备案管理更加规范化、标准化。对于广大医疗器械企业而言,这既是挑战也是机遇。只有深入理解公告要求,严格遵守备案程序,才能确保产品顺利上市,并在合规的轨道上实现可持续发展。
建议企业定期组织法规培训,加强与监管部门的沟通,必要时可委托专业机构协助备案,以提升效率、降低风险。