一、引言
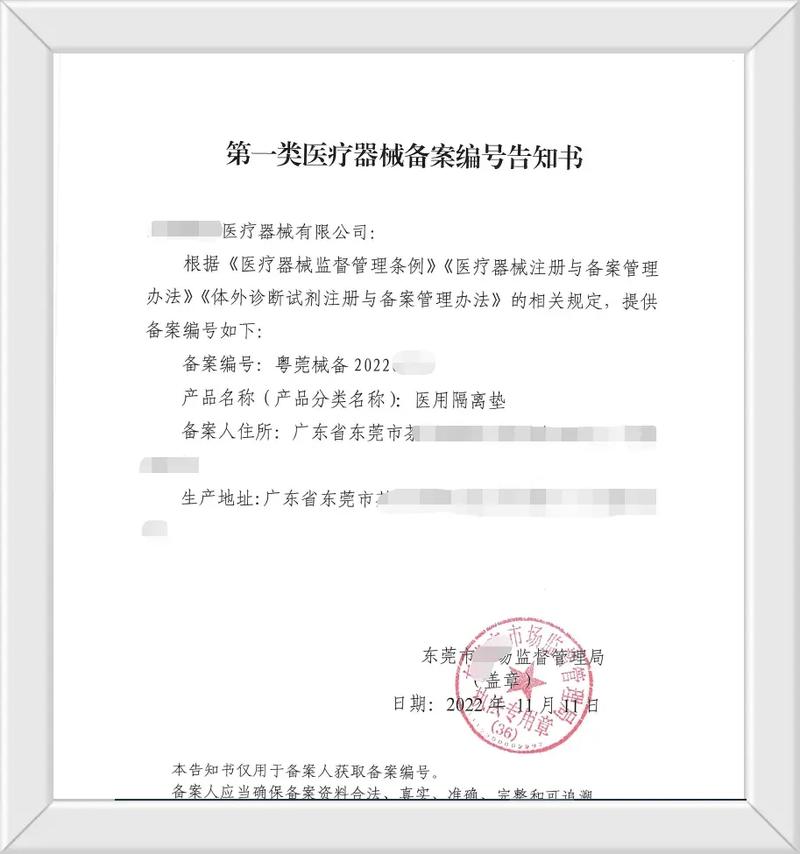
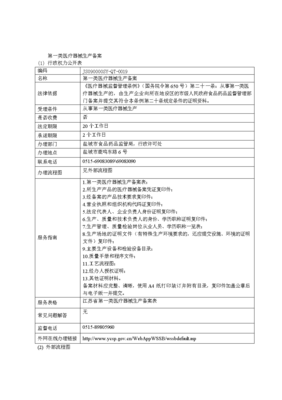
第一类医疗器械是风险程度最低的医疗器械类别,实行产品备案管理。与之配套的生产环节,则实行生产备案制度。根据《医疗器械监督管理条例》及《医疗器械生产监督管理办法》,从事第一类医疗器械生产的,应当向所在地设区的市级人民政府负责药品监督管理的部门办理生产备案。
“第一类医疗器械生产备案.doc”这一类文档,正是企业用于提交备案申请、记录备案信息以及与监管部门沟通的重要载体。本文围绕该文档所涉及的核心内容,系统梳理第一类医疗器械生产备案的法律依据、适用范围、办理流程、材料要求及合规注意事项。
二、法律依据与适用范围
2.1 主要法律依据
- 《医疗器械监督管理条例》(国务院令第739号)
- 《医疗器械生产监督管理办法》(国家市场监督管理总局令第53号)
- 《医疗器械分类目录》及第一类医疗器械产品目录
- 各设区市药品监督管理部门发布的第一类医疗器械生产备案办事指南
2.2 适用情形
第一类医疗器械生产备案适用于:
- 依法取得营业执照的企业,拟生产第一类医疗器械;
- 已备案的第一类医疗器械产品,需新增生产地址或生产范围;
- 生产备案事项发生变化,需办理变更备案;
- 终止生产或不再生产第一类医疗器械,需办理取消备案。
2.3 与产品备案的关系
第一类医疗器械实行产品备案与生产备案相分离的管理模式。产品备案由备案人向设区的市级药品监督管理部门提交,生产备案则由生产企业办理。一般来说,企业应先完成产品备案,再办理生产备案;或者两者同步准备,但生产备案信息中需明确所生产的具体第一类医疗器械产品。
三、第一类医疗器械生产备案文书的核心内容
以常见的“第一类医疗器械生产备案.doc”为例,该文档通常包含以下模块:
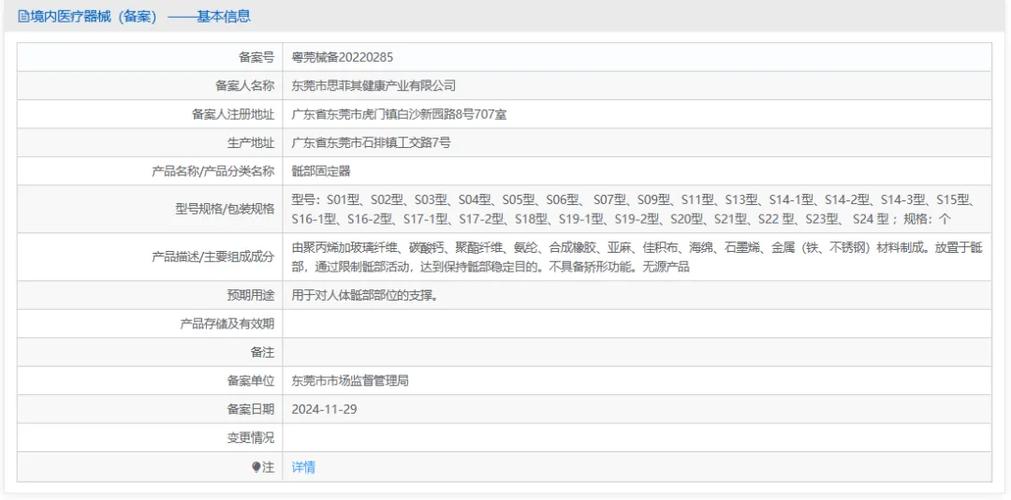
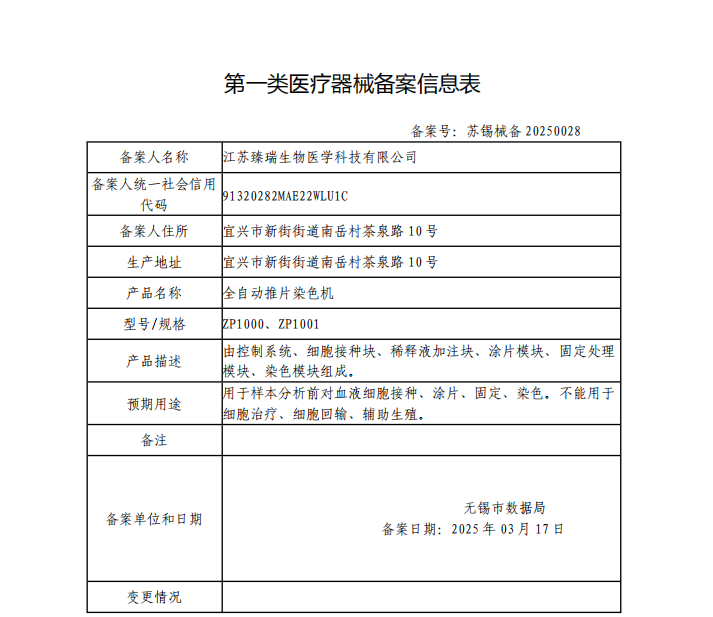
3.1 备案信息表
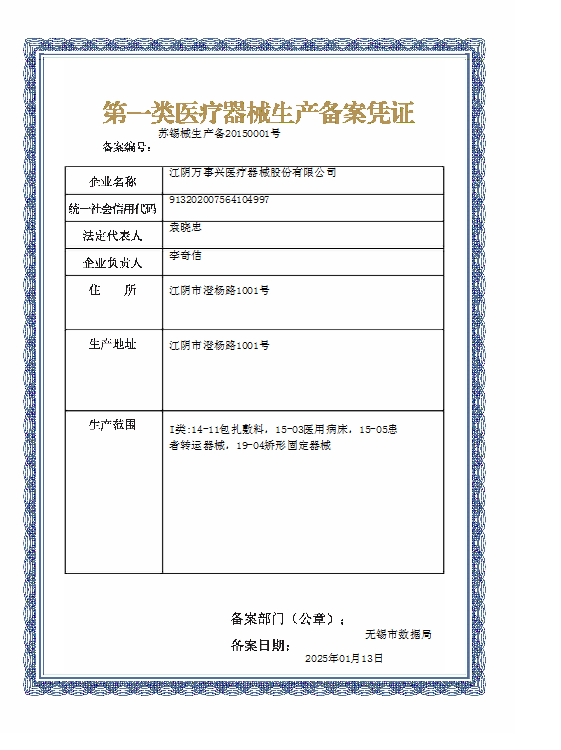
- 企业名称、统一社会信用代码、法定代表人
- 住所、生产地址
- 生产范围(如:第一类医疗器械目录中的具体产品类别)
- 生产条件概述(厂房、设备、人员等)
- 备案编号(由监管部门填写)
- 备案日期
3.2 企业基本信息
包括营业执照信息、联系方式、企业类型、注册资本等。
3.3 生产产品清单
列明拟生产的第一类医疗器械名称、产品备案号、规格型号、预期用途等。
3.4 生产条件说明
- 生产场地情况(自有或租赁、面积、功能分区)
- 主要生产设备、工艺装备
- 质量检验设备
- 专职生产、质量和技术人员情况
3.5 质量管理体系文件
第一类医疗器械生产虽不要求通过质量管理体系现场核查,但企业应当建立与所生产产品相适应的质量管理体系,并保持有效运行。备案文档中通常需附有质量管理体系文件目录或声明。
3.6 承诺书
企业需承诺所提交材料真实、合法、有效,并承担相应法律责任。
3.7 授权委托书
如由非法定代表人办理,需提供授权委托书及经办人身份证明。
四、办理流程
4.1 准备材料
企业按照办事指南准备以下材料:
1. 第一类医疗器械生产备案表;
2. 营业执照复印件;
营业执照复印件;
- 法定代表人身份证明;
- 生产产品清单及产品备案证明;
- 生产条件说明;
- 质量管理体系文件目录;
- 承诺书;
- 授权委托书及经办人身份证明(如适用);
- 其他监管部门要求的材料。
4.2 提交申请
企业可通过线上政务服务平台或线下窗口提交备案材料。目前多数地区已实现全程网办,企业可在线填写备案表并上传附件。
4.3 形式审查
设区的市级药品监督管理部门对备案材料进行形式审查。审查重点是材料是否齐全、是否符合法定形式。备案不是行政许可,原则上不进行实质性审查,但若发现材料不齐全或不符合要求,监管部门会一次性告知补正。
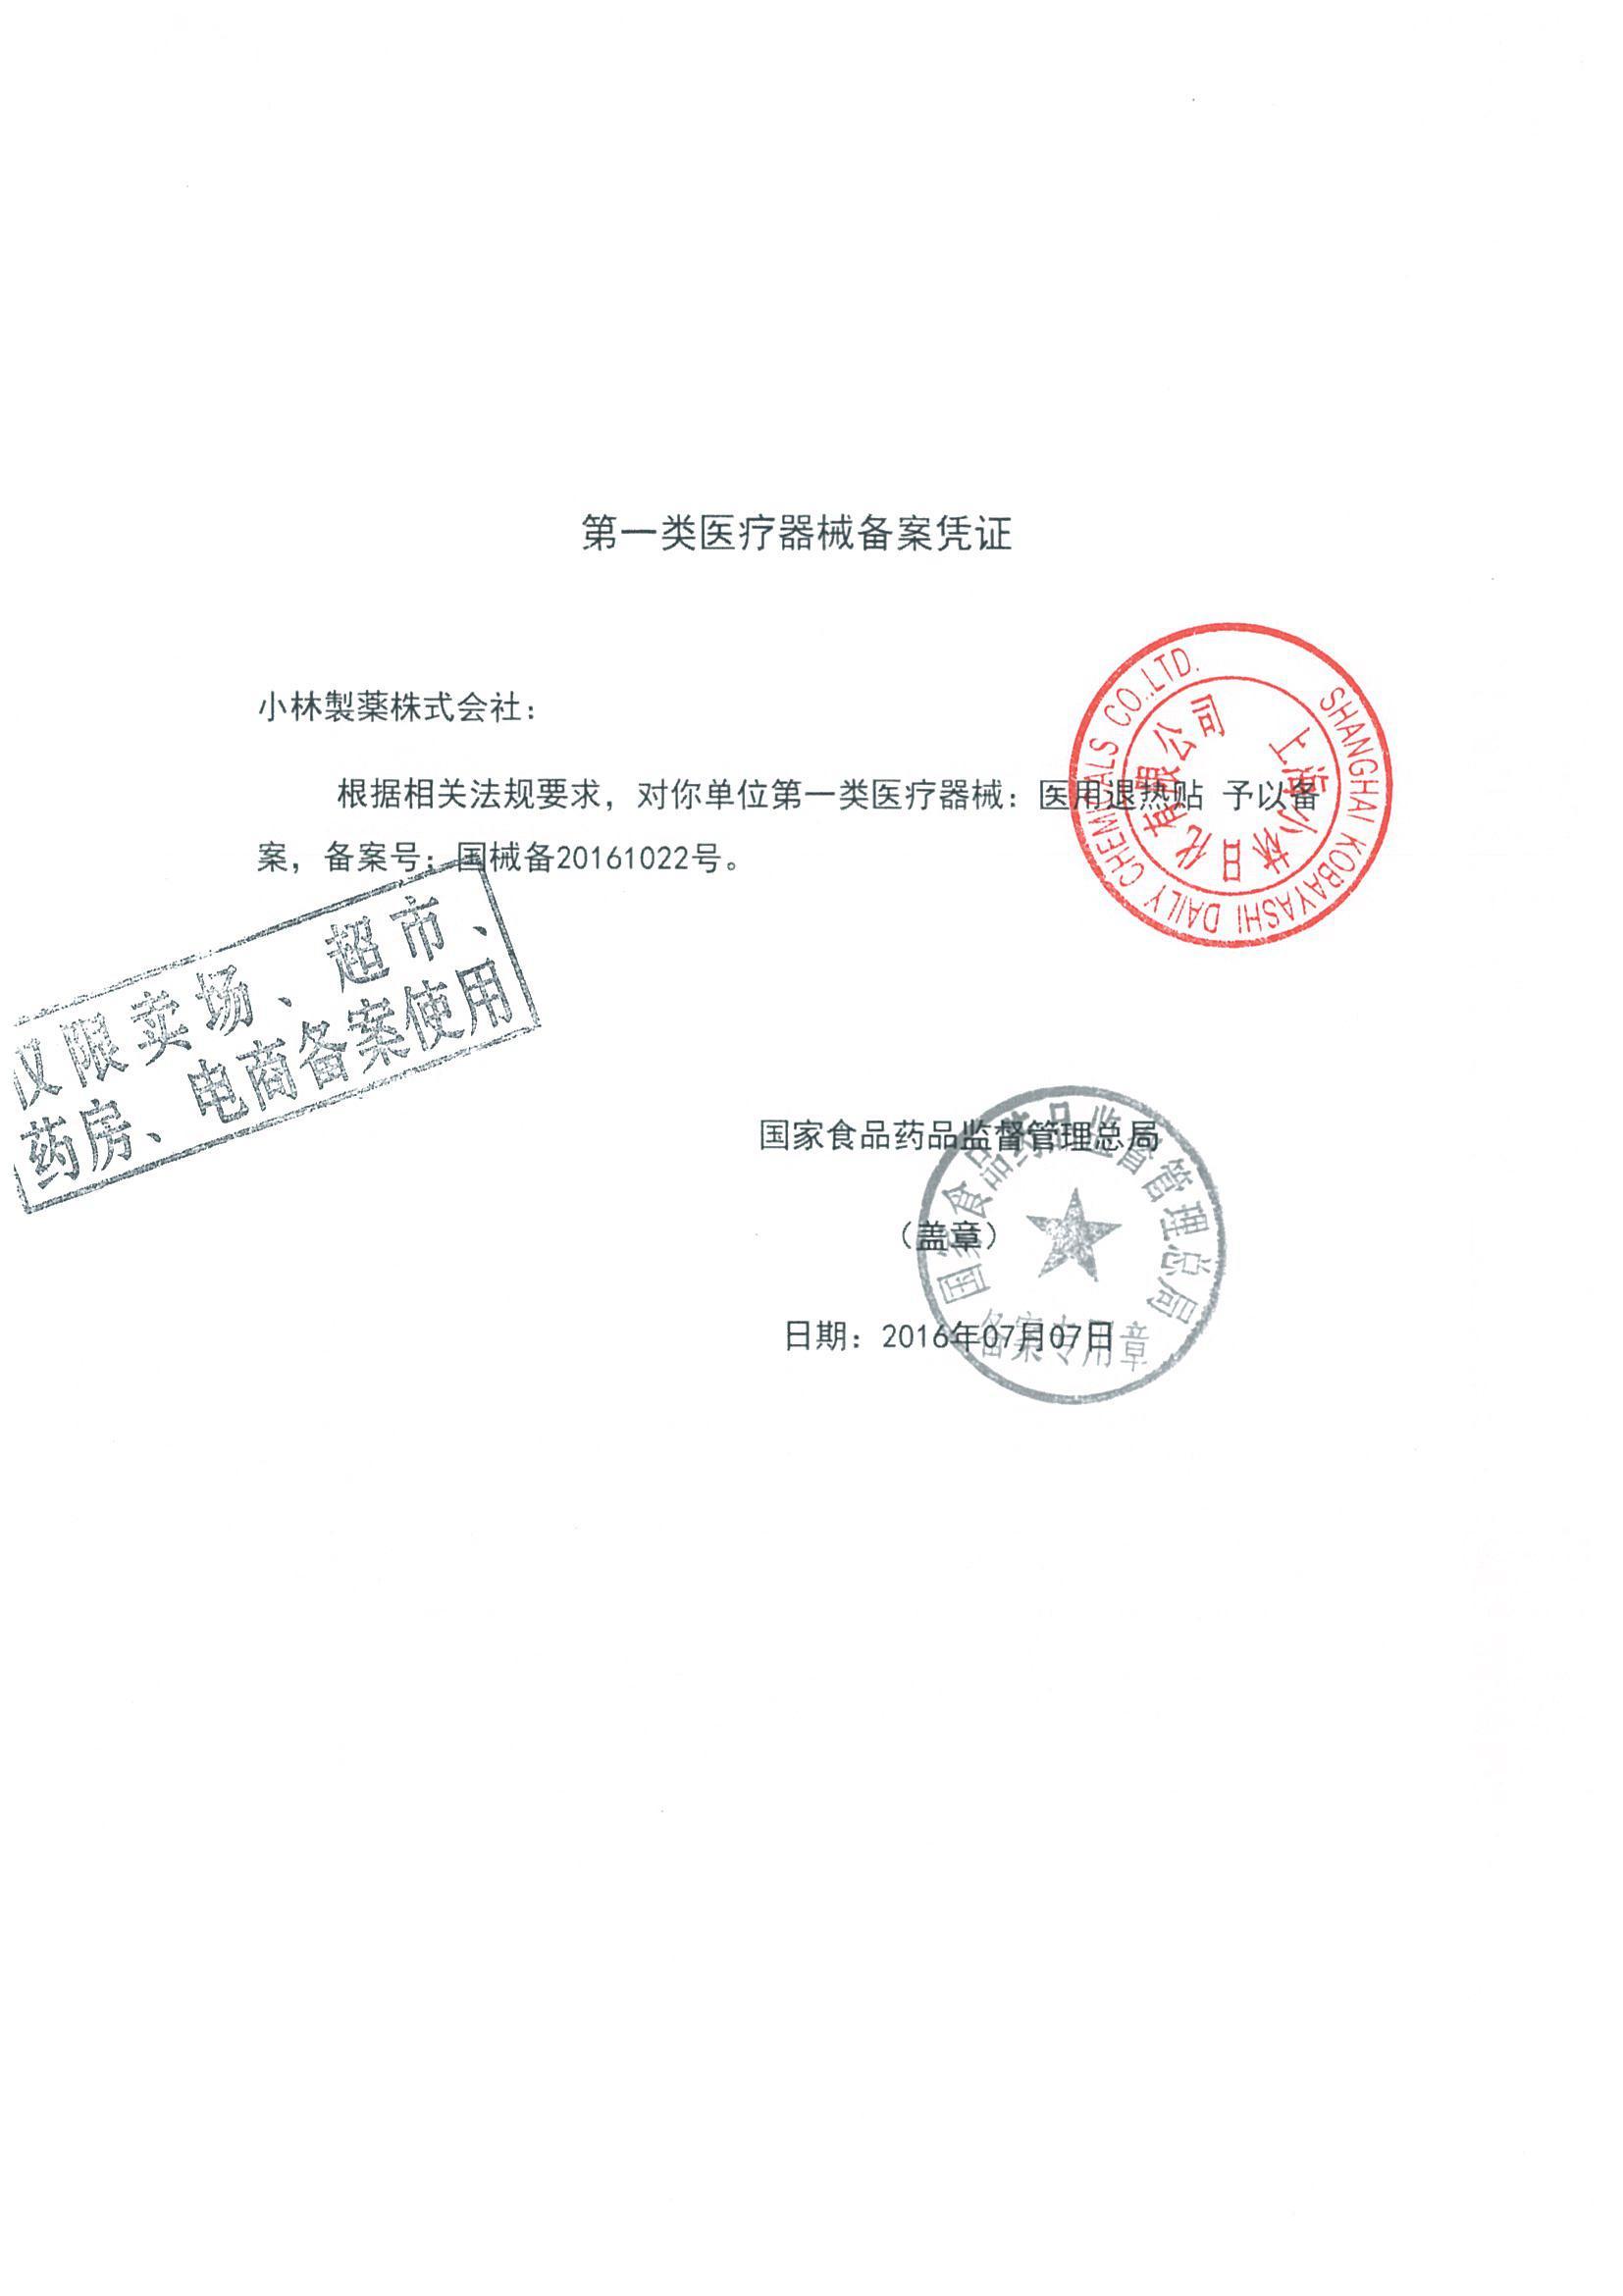
4.4 备案凭证
材料符合要求的,监管部门予以备案,并发放第一类医疗器械生产备案凭证。备案信息通常会在监管部门网站公开。
4.5 变更与取消
备案事项发生变化的,企业应当向原备案部门办理变更备案。不再生产第一类医疗器械的,应当办理取消备案。
五、合规要点与常见问题
5.1 合规要点
- 真实性责任:备案人对备案材料的真实性、完整性负责,不得提供虚假材料。
- 生产条件符合性:企业应当具备与生产产品相适应的场地、设备、人员和质量管理体系。
- 产品目录限定:只能生产纳入第一类医疗器械目录的产品,不得超范围生产。
- 标签说明书合规:第一类医疗器械标签、说明书应符合相关规定,不得有虚假、夸大内容。
- 变更及时性:备案信息变更的,应当及时办理变更手续,避免因信息不一致导致合规风险。
- 接受监督检查:备案后企业仍需接受药品监督管理部门的监督检查,若发现不符合要求,可能面临责令整改、罚款等处罚。
5.2 常见问题
- 产品备案与生产备案混淆:产品备案为产品上市前的备案,生产备案为生产能力的备案,两者缺一不可。
- 生产范围填写不规范:应按照第一类医疗器械目录规范填写,避免出现“全部第一类医疗器械”等笼统表述。
- 质量管理体系流于形式:部分企业认为第一类器械风险低,忽视体系建设,但在监督检查中易被发现问题。
- 异地生产未备案:在住所外新增生产地址,仍需办理生产备案。
六、
第一类医疗器械生产备案制度是医疗器械全生命周期监管的重要环节。它虽然降低了准入门槛,强化了企业主体责任,但并不意味着监管缺失。企业应当正确理解备案的性质,严格按照法规要求准备真实、完整、规范的备案材料,建立并运行有效的质量管理体系。
“第一类医疗器械生产备案.doc”不仅是一份表单,更是企业合规生产的起点。通过规范的备案文档,企业可以清晰地呈现其生产条件与质量管理能力,为后续合规生产和接受监管奠定基础。随着医疗器械审评审批制度改革不断深化,第一类医疗器械备案管理将更加信息化、标准化和便利化,企业应持续关注法规更新,确保始终处于合规状态。